Nidia Carolina Moreno-Corona1 , Juan Carlos Barragán-Galvez2, Orestes López-Ortega1.
- Departamento de Biología Celular CINVESTAV, Av. Instituto Politécnico Nacional 2508, C.P. 07360, San Pedro Zacatenco, CDMX, México.
- Instituto de Investigación sobre la Salud Pública. Universidad de la Sierra Sur. Oaxaca.
El sistema inmunitario cuenta con mecanismos especializados para identificar microorganismos y proteger al organismo frente a ellos. Entre sus principales componentes se encuentran los linfocitos B, precursores de las células productoras de anticuerpos y responsables de generar la memoria inmunológica. Gracias a esta memoria y a la presencia de anticuerpos, tras la exposición a un microorganismo, el organismo puede responder con mayor rapidez y eficacia ante exposiciones posteriores. Sin embargo, si este sistema no funciona adecuadamente, pueden presentarse inmunodeficiencias primarias (1) (IP).
Las IP, actualmente conocidas como errores innatos de la inmunidad (EII), son afecciones de origen genético, en las que el sistema inmune está ausente, presenta alguna alteración o no funciona adecuadamente, lo que compromete la función y la defensa adecuada del organismo (Figura 1). Como consecuencia, las personas pueden tener una mayor susceptibilidad a las infecciones y presentar también otros problemas relacionados con una respuesta inmunitaria desregulada.
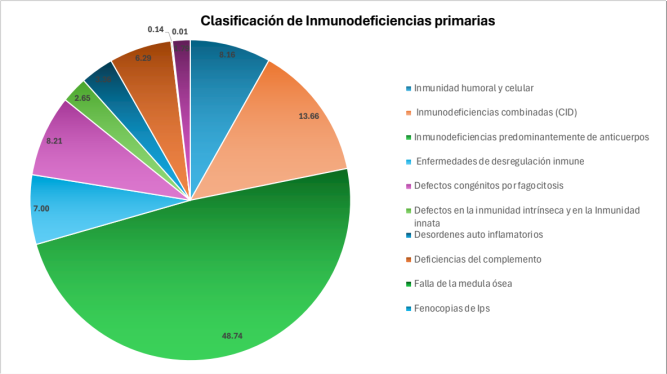
Figura 1 Distribución de inmunodeficiencias primarias en Europa de acuerdo con el registro de 1994-2024 de pacientes de la ESID n=31029 (Información obtenida de Seidel, 2025(2))
Hasta la fecha, se han identificado más de 550 defectos moleculares relacionados con estos trastornos(3), y esta cifra continúa aumentando rápidamente gracias a los avances en la genética y en el conocimiento del sistema inmunitario. Se estima que aproximadamente 1 de cada 500 personas en el mundo presenta alguna forma de IP, mientras que alrededor de 1 de cada 8,000 padece una forma grave. Si bien algunas IP son extremadamente infrecuentes y afectan a muy pocas personas en todo el mundo, otras, como la inmunodeficiencia común variable (CVID), son relativamente más frecuentes(4).
La concepción actual de las IP abarca un número creciente de síndromes en los que la autoinmunidad y la desregulación inmunitaria constituyen características predominantes, más que un riesgo manifiesto de infecciones.
Las IP abarcan un conjunto muy diverso de manifestaciones clínicas. Según la parte del sistema inmunitario afectada, se clasifican en distintas categorías (Tabla 1). La Unión Internacional de Sociedades de Inmunología (IUIS) y su Comité de EII se encargan de recopilar y actualizar periódicamente la información sobre las alteraciones genéticas asociadas a estos trastornos, lo que permite comprender mejor su diversidad y frecuencia.
Tabla 1. Categorías de las inmunodeficiencias primarias
| Clasificación de IDPs | Subclasificación |
| 1. Inmunodeficiencias que afectan la inmunidad humoral y celular | - Inmunodeficiencias combinadas severas (SCID)
- Inmunodeficiencias combinadas. Suelen ser menos severas que las anteriores.
|
| 2. Inmunodeficiencias combinadas (CID) asociadas con síndromes | - Inmunodeficiencia con trombocitopenia congénita
- Defectos en la reparación del DNA
- Defectos tímicos con anomalías congénitas
- Displasias inmuno-óseas
- Síndromes asociados con IgE elevada
- Defectos de vitamina B12 y metabolismo de folatos
- Defectos de canal de calcio
|
| 3. Inmunodeficiencias predominantemente de anticuerpos | - Hipogammaglobulinemia con ausencia de células B
- Otras deficiencias de anticuerpos
|
| 4. Enfermedades de desregulación inmune | - Síndromes de linfohistiocitosis hemofagocítica familiar (FHL)
- Síndromes con autoinmunidad
|
| 5. Defectos congénitos por fagocitosis, función o ambos | - Neutropenias congénitas
- Defectos funcionales
|
| 6. Defectos en la inmunidad intrínseca y en la Inmunidad innata | - Enfermedades parasitarias y bacterianas
- Susceptibilidad mendeliana a enfermedades con micobacteria e infecciones virales
|
| 7. Desordenes auto inflamatorios | - Inflamasomas
- Condiciones no relacionadas con inflamasomas
|
| 8. Deficiencias del complemento | |
| 9. Falla de la medula ósea | |
| 10. Fenocopias de Inmunodeficiencias Primarias | - Asociadas con mutaciones somáticas
- Asociadas con autoanticuerpos
|
¿Cuáles son las manifestaciones de las IP?
Las manifestaciones de las IP pueden variar mucho según el tipo de alteración que afecte al sistema inmune. Aunque las infecciones son uno de los signos más frecuentes, no son la única forma en que estas enfermedades pueden manifestarse. En muchos casos, las personas con IP presentan infecciones que podrían considerarse “habituales”, especialmente en los senos paranasales, los oídos y los pulmones. Como estas infecciones también son frecuentes en la población general, pueden pasar inadvertidas o no despertar sospechas de una alteración del sistema inmune, sobre todo en la atención primaria.
Los síntomas pueden manifestarse a cualquier edad; por consiguiente, para establecer un diagnóstico preciso y oportuno, es necesario mantener un alto grado de sospecha, especialmente ante infecciones recurrentes, graves, persistentes, inusuales o de difícil tratamiento, en particular en la infancia (tabla 2). En algunos casos, también se requieren pruebas especializadas para identificar la alteración inmunitaria específica. Además de las infecciones, las IP pueden manifestarse mediante enfermedades autoinmunes, inflamación crónica, fiebre recurrente, alergias y aumento del tamaño de órganos, como el bazo o los ganglios linfáticos. Asimismo, determinados tipos de IP se asocian con un mayor riesgo de desarrollar ciertos tipos de cáncer.
Tabla 2. Signos de alarma en niños
| 1. | ≥ 4 infecciones nuevas de oído en un año. |
| 2. | ≥ 2 infecciones graves de los senos paranasales en un año. |
| 3. | Tratamiento con antibióticos durante ≥ 2 meses con poca respuesta o mejoría. |
| 4. | ≥ 2 episodios de neumonía en un año. |
| 5. | Falta de ganancia de peso o crecimiento normal en un lactante. |
| 6. | Abscesos cutáneos o de órganos internos recurrentes y profundos. |
| 7. | Candidiasis oral persistente o infección por hongos en la piel. |
| 8. | Necesidad de antibióticos intravenosos para controlar o eliminar las infecciones. |
| 9. | ≥ 2 infecciones profundas, incluida la septicemia. |
| 10. | Antecedentes familiares de inmunodeficiencia primaria. |
Tabla modificada de Jeffrey Model Foundation https://www.info4pi.org/information-booth/10-warning-signs/
El tipo de infección también puede variar considerablemente: por ejemplo, algunas personas presentan mayor susceptibilidad a un microorganismo específico, mientras que otras pueden tener dificultades para combatir diversos gérmenes y desarrollar infecciones en distintos órganos.
Autoinmunidad y otras alteraciones del sistema inmunitario
El sistema inmunitario no solo debe ser capaz de combatir las infecciones, sino que también necesita regular adecuadamente su actividad. En algunas IP, esta regulación está alterada, por lo que el sistema inmunitario puede activarse de forma excesiva o permanecer activo incluso cuando ya no hay una amenaza(5).
La desregulación inmunitaria puede presentarse de distintas maneras:
- Autoinmunidad: Se produce cuando componentes del sistema inmunitario, como los anticuerpos o las células T, reconocen y atacan por error órganos y tejidos sanos. Ej. lupus, la diabetes mellitus tipo 1 o citopenias autoinmunes.
- Alergia o atopia: Se produce cuando el sistema inmunitario responde de forma exagerada a sustancias que, por lo general, son inocuas, como el polen o la caspa de los animales, incluidas las alergias alimentarias.
- Autoinflamación: Se produce cuando el sistema inmunitario se activa de forma inapropiada, sin que necesariamente exista una infección o un desencadenante externo evidente, como la enfermedad inflamatoria intestinal, el eccema o la dermatitis atópica y la vasculitis.
- Linfoproliferación: Se produce cuando hay una proliferación excesiva de determinados tipos de células del sistema inmunitario, especialmente de los linfocitos.
- Inflamación crónica: Se presenta cuando la respuesta inflamatoria permanece activa durante un periodo prolongado. Puede estar relacionada con una infección persistente, una respuesta autoinmunitaria o la exposición continua a determinados estímulos.
En conjunto, las IP pueden manifestarse a través de una amplia variedad de signos y síntomas. La combinación de estos hallazgos, su gravedad, la edad de aparición y los antecedentes familiares puede aportar información importante sobre el estado clínico actual del paciente. Es importante entender que los defectos genéticos que afectan al sistema inmunitario y causan IP también pueden provocar otros problemas de desregulación inmunitaria, por lo que actualmente se conocen como EII. Esto debe ayudar a lograr un diagnóstico más preciso y oportuno de estas enfermedades.
Lecturas sugeridas:
- Primary Immunodeficiency Diseases. (Springer Berlin Heidelberg, Berlin, Heidelberg, 2008). doi:10.1007/978-3-540-78936-9.
- Kindle, G. et al. Inborn errors of immunity: Manifestation, treatment, and outcome—an ESID registry 1994–2024 report on 30,628 patients. Journal of Human Immunity 1, e20250007 (2025).
- Poli, M. C. et al. Human inborn errors of immunity: 2024 update on the classification from the International Union of Immunological Societies Expert Committee. Journal of Human Immunity 1, e20250003 (2025).
- Meyts, I. et al. Primary Immunodeficiencies: A Decade of Progress and a Promising Future. Front. Immunol. 11, 625753 (2021).
- Kim, V. H. D., Upton, J. E. M., Derfalvi, B., Hildebrand, K. J. & McCusker, C. Inborn errors of immunity (primary immunodeficiencies). Allergy Asthma Clin Immunol 20, 76 (2025).
|


